

医药制造行业是对档案管理要求最严格的行业之一。药品生产质量管理规范(GMP)要求每批药品从物料放行、生产、检验到成品放行的全过程必须留有完整记录,批记录是证明药品质量与合规性的核心证据。监管飞行检查中,检查官常常随机抽取某一批次,要求企业在极短时间内调出该批次从原辅料溯源到成品出厂的全部记录。不少企业此时才发现:记录散落在生产、质检、仓储、销售多个部门,纸质批记录存在缺页、字迹不清、归档不及时等问题,现场翻箱倒柜极为被动。
一、飞检与追溯双重压力下,批记录管理难在哪
批记录管理的难点集中在三处。其一是链条长:一批药品的记录横跨物料、生产、质检、放行诸环节,涉及批生产记录、批检验记录、偏差处理、变更控制等多类文件,任何一环缺失都可能影响放行与举证。其二是时限严:GMP对记录的及时性、真实性有硬性要求,事后补录、誊抄本身就是缺陷项。其三是举证急:飞行检查不提前通知,留给企业检索调档的时间往往以小时计。传统模式下批记录靠人工登记、按年装订入库,检索定位慢、版本易混乱、借阅去向难追踪,还原完整证据链的代价极高。
二、合规归档的核心:以"批次"为主线的质量档案模型
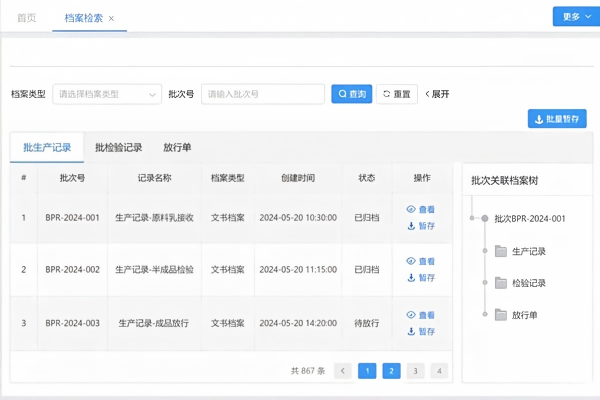
解决散、乱、慢,关键是为质量档案建立一条可贯穿的主线。壹博电子档案系统以药品批号为主线建立关联模型:把批生产记录、批检验记录、物料放行单、偏差与纠正预防措施文件、变更控制记录等,按批次号自动聚合到同一档案节点之下,同时以产品、规格、生产线为辅助维度支撑多维检索。无论是正向"从产品找批次",还是反向"从批次调全部关联记录",都能一次调全。元数据按GMP文件类型预置模板,批次号、产品名称、规格、生产日期、有效期、放行人等字段在归档时即完成结构化采集,为后续追溯与统计分析打下基础。
三、批记录怎么归:从生产现场到档案库的结构化采集
归档的难点在源头采集。系统提供两条路径:对已实施生产执行系统或ERP的企业,通过接口把批生产记录、检验数据按批次自动采集入库,避免二次录入带来的差错;对仍以纸质记录为主的车间,采用高速扫描、文字识别加双人复核的方式数字化,识别结果与关键字段自动比对,缺页漏项即时提醒,确保"纸上有、档里全"。归档过程全程留痕,每份记录的采集时间、采集人、来源环节均可查询,从源头保证档案的真实与完整。
四、质量文件怎么管:批记录与规程、验证文件的体系化关联
质量档案不只有批记录。工艺规程、标准操作规程、设备验证、清洁验证、分析方法验证等长效质量文件,与批记录之间是"依据—执行"关系。系统把这类文件与批次档案建立引用关联:某批次的批生产记录执行的是哪一版工艺规程、依据哪一版规程操作,点开批次节点即可看到当时的有效版本,避免"用旧版文件生产"的合规风险。文件版本升级时,旧版自动标注作废并归档留存,满足GMP对文件版本与保存年限的要求。
这一"依据—执行"的关联思路,在医疗健康领域同样适用。医疗机构对病历档案的电子化管理经验——如何在安全合规与快速调阅之间取得平衡——可参见医疗机构病历档案电子化:安全合规与快速调阅的双重保障。
五、合规底座:审计追踪、电子签名与数据完整性
数据完整性是GMP对电子记录的核心要求,系统从四个方面落实。一是审计追踪:记录的创建、修改、删除全程留痕,谁改的、改了什么、何时改的不可抵赖;二是电子签名:复核、放行、批准等关键环节采用可靠电子签名并与操作人身份绑定;三是权限分级:按岗位最小授权,生产、质检、档案人员的可见范围相互隔离;四是防篡改存储:归档后记录以只读方式保存,备份策略满足异地存放与定期恢复演练要求。对于存量纸质批记录,建议按"先近后远、先重点产品后一般产品"的节奏分批数字化,逐步形成完整的电子档案底座,实施方法可参考档案数字化项目实施方案。
六、落地路径:三步建成合规可追溯的质量档案体系
推进批记录与质量档案合规归档,建议分三步稳步落地。
1. 现状盘点与差距分析
梳理现有批记录与质量文件的类型、数量、存放状态与借阅流程,对照GMP要求逐项列出差距清单,确定优先归档的产品线与批次范围。
2. 模型搭建与数字化入库
建立以批号为主线的关联模型与元数据模板,完成历史记录数字化与结构化入库,打通与生产执行、质检系统的数据接口,实现增量记录自动归集。
3. 流程嵌入与持续运维
把归档动作嵌入批生产结束、检验完成、产品放行等业务节点,让档案随业务自然产生而非事后补录;定期开展检索演练与备份恢复验证,确保飞检时"一查就中、一调就全"。对于管理要求特殊的药企,还可基于自身质量管理体系做定制化的关联模型与审批流程,企业档案管理系统定制解决方案提供了按需扩展的思路,可作为差异化落地的参考。
 渝公网安备50011302001126号